
遗传性共济失调种类繁多,病因差异巨大,很多患者容易混淆各类在研、获批药物,把 AQNEURSA(levacetylleucine,左乙酰亮氨酸)和其他共济失调疗法混为一谈。我们从适应症、作用机制、获益特点、安全性几个维度,清晰梳理它的临床定位,区分不同疗法适合人群。
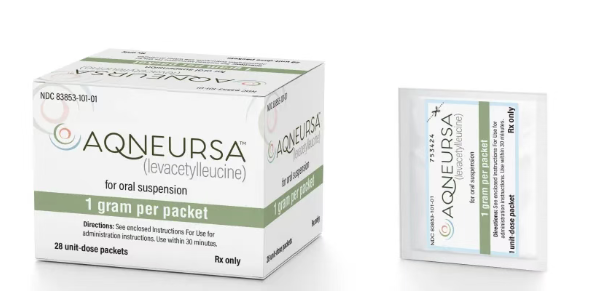
首先,AQNEURSA 获批适应症固定为两类:尼曼 - 匹克 C 型病神经病变、共济失调毛细血管扩张症(A-T)共济失调,它**尚未获批用于脊髓小脑性共济失调(SCA)、弗里德赖希共济失调等其他常见遗传性共济失调**,虽然有科研人员探索代谢通路的共性,但现阶段没有足够 III 期证据支持跨适应症使用,不可以超标签盲目尝试aqneursahc...。
对比 NPC 传统用药麦格司他:前面文章已经介绍,麦格司他是底物减少疗法,抑制鞘脂合成,长期用于 NPC,无 A-T 适应症;AQNEURSA 靶向线粒体能量代谢,同时覆盖 NPC、A-T。麦格司他常见不良反应以腹泻、血小板减少为主;AQNEURSA 消化道副作用多为腹痛、呕吐,血小板影响风险更低(合并麦格司他联用除外)。麦格司他更适合长期控制脂质贮积,AQNEURSA 见效周期短,12 周内即可观察共济失调评分变化,不耐受麦格司他的 NPC 患者优先选择 AQNEURSA 单药。
看目前在研针对弗里德赖希共济失调的药物,这类药物多聚焦铁稳态调节、抗氧化,靶点针对 FXN 基因缺陷带来的铁过载氧化损伤,和 AQNEURSA 的小脑能量代谢通路不一样,适应症人群完全分开。而脊髓小脑性共济失调多数为多聚谷氨酰胺扩增类疾病,很多候选药物针对 RNA 毒性、蛋白聚集,代谢调控只是辅助研究方向,目前极少有获批药物。
还有一类市面上可以见到的 N - 乙酰亮氨酸消旋体(N - 乙酰 - DL - 亮氨酸),很多患者会把它和 AQNEURSA 的左乙酰亮氨酸等同看待,这是非常关键的误区。二者立体构型不同,AQNEURSA 是纯化左旋异构体 levacetylleucine,消旋体包含左旋 + 右旋,右旋构型没有治疗活性,安全性数据不等同,没有拿到 FDA 正式适应症批准,不能自行替代 AQNEURSA,不建议患者私下购买消旋制剂替代规范处方药物AQNEURSA™。
基因治疗、AAV 载体疗法是共济失调领域热门方向,和 AQNEURSA 属于完全不同赛道。基因治疗目标是修复致病基因,理论上有根治潜力,但多数还处在早期临床试验阶段,存在免疫风险、给药侵入性、价格极高、长期安全性未知等问题;AQNEURSA 是口服小分子修饰氨基酸,上市成熟、给药方便、安全性谱相对明确,适合现阶段需要稳定控制症状、暂时没有条件入组基因试验的患者。二者不是替代竞争关系,未来有可能形成组合方案。
总结 AQNEURSA 独有的定位:当前全球唯一同时获批 NPC、A-T 两大超罕见共济失调适应症的口服代谢调节药物,起效周期适中、药物相互作用风险偏低,适合体重≥15kg 符合诊断标准的患者。它的短板是不能修复基因缺陷,停药后症状反弹,对其他亚型共济失调缺乏获批证据。临床选择疗法,第一原则永远是先明确基因诊断,分清共济失调的病因,再由专科医生匹配对应获批药物或者临床试验,不要只看 “共济失调” 一个症状就盲目用药。
24小时服务热线:(086)198 9653 1862 / (086)189 2841 1962
